
Scopri come la mutazione genetica causa la malattia di Huntington e danneggia il sistema nervoso umano.
Indice
Questo articolo approfondisce i meccanismi attraverso cui una specifica alterazione del DNA genera la malattia di Huntington, una patologia neurodegenerativa che compromette progressivamente il sistema nervoso centrale. Analizza le basi genetiche, i processi molecolari di danno neuronale, i sintomi clinici e le prospettive terapeutiche emergenti. Risulta utile per chi cerca informazioni scientifiche aggiornate e accessibili, in particolare pazienti, familiari, studenti di scienze della vita e professionisti sanitari interessati a genetica e neuroscienze.
Introduzione
La malattia di Huntington rappresenta uno degli esempi più chiari di come una singola mutazione genetica possa devastare il sistema nervoso. Si tratta di un disturbo ereditario autosomico dominante causato dall’espansione di ripetizioni CAG nel gene HTT, situato sul cromosoma 4. Questa alterazione produce una proteina huntingtina mutata che risulta tossica per i neuroni, specialmente quelli dello striato e della corteccia cerebrale.
Conosciuta anche come corea di Huntington, questa patologia neurodegenerativa colpisce mediamente tra i 30 e i 50 anni, sebbene esista una forma giovanile. La prevalenza nelle popolazioni caucasiche si aggira intorno a 1 caso ogni 10.000-20.000 individui. Il nome deriva da George Huntington, che la descrisse nel 1872 riconoscendone i tratti motori, cognitivi e psichiatrici.
Comprendere come questa mutazione genetica influenza il sistema nervoso significa esplorare processi di espansione somatica, aggregazione proteica, disfunzione mitocondriale e perdita selettiva di neuroni. L’articolo guida il lettore attraverso questi meccanismi con un linguaggio chiaro e basato su evidenze scientifiche.
Le basi genetiche della malattia di Huntington
Il gene HTT codifica la proteina huntingtina, essenziale per lo sviluppo e la funzione neuronale. In condizioni normali il numero di ripetizioni CAG rimane inferiore a 26. Quando supera le 35-36 unità si parla di allele patogeno. Alleli con 36-39 ripetizioni mostrano penetranza ridotta, mentre quelli con 40 o più determinano quasi sempre la comparsa dei sintomi.
Questa mutazione genetica è di tipo dinamico: può espandersi ulteriormente durante la trasmissione, soprattutto paterna, fenomeno noto come anticipazione. I figli di una persona affetta hanno il 50% di probabilità di ereditare l’allele mutato. L’instabilità somatica, cioè l’ulteriore allungamento delle ripetizioni all’interno dei neuroni nel corso della vita, rappresenta oggi un elemento chiave della patogenesi.
Studi recenti dimostrano che nei neuroni spinosi medi dello striato le ripetizioni possono raggiungere centinaia di unità. Questo processo di espansione somatica accelera la neurodegenerazione e spiega gran parte della variabilità nell’età di esordio. La malattia di Huntington non è quindi solo il risultato di una proteina tossica presente dalla nascita, ma di un processo dinamico che evolve per decenni all’interno delle cellule nervose più vulnerabili.
Il ruolo della proteina huntingtina mutata
La proteina mutata, definita mHTT, presenta una lunga coda di poliglutammine. Questa caratteristica ne altera la conformazione, favorendo aggregazione, frammentazione e interferenza con numerose funzioni cellulari. La mHTT disturba la trascrizione genica, il trasporto nucleocitoplasmatico, l’autofagia e l’omeostasi mitocondriale.
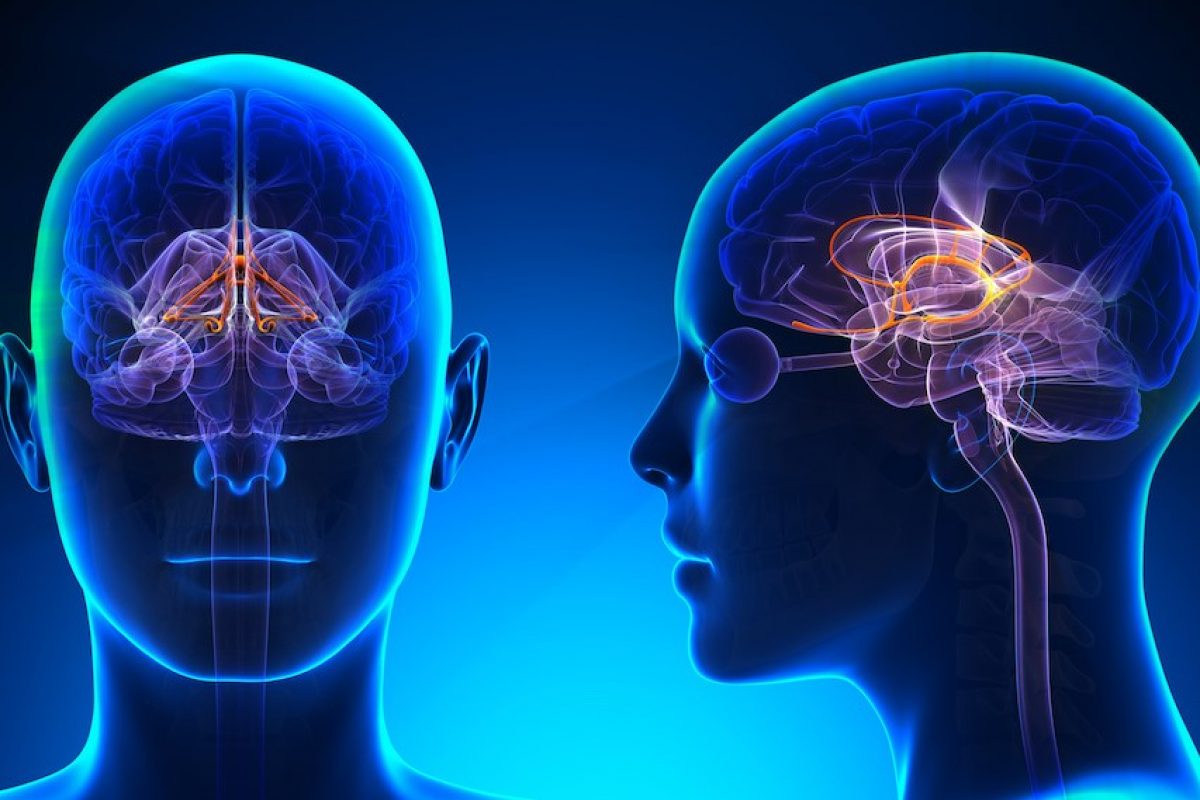
Nei neuroni del nucleo caudato e del putamen si osserva una progressiva perdita selettiva. Questi neuroni utilizzano GABA e sostanza P e fanno parte dei circuiti dei gangli della base che regolano il movimento. La loro degenerazione produce i tipici movimenti coreici. Parallelamente vengono coinvolte aree corticali, causando deficit cognitivi e disturbi psichiatrici.
L’accumulo di aggregati proteici e lo stress ossidativo amplificano il danno. Inoltre, la proteina mutata può esercitare effetti di guadagno di funzione tossica e, in parte, di perdita di funzione della huntingtina normale, che svolge ruoli protettivi.
Come la mutazione influenza il sistema nervoso
Il sistema nervoso centrale risente della mutazione genetica in modo selettivo. Nonostante il gene HTT sia espresso in quasi tutte le cellule, solo alcune popolazioni neuronali degenerano in maniera significativa. Lo striato è il primo a mostrare atrofia visibile alla risonanza magnetica, seguito dalla corteccia cerebrale.
I meccanismi di danno includono:
- Espansione somatica delle ripetizioni CAG nei neuroni vulnerabili
- Aggregazione e tossicità della proteina mHTT
- Disfunzione mitocondriale e produzione di radicali liberi
- Alterazione della segnalazione sinaptica e perdita di plasticità
- Neuroinfiammazione mediata da microglia e astrociti
- Compromissione dei sistemi di clearance proteica
Questi processi si intrecciano e creano un circolo vizioso. La ricerca ha identificato geni modificatori, soprattutto quelli coinvolti nella riparazione del DNA e nel mismatch repair, che influenzano la velocità di espansione somatica e quindi l’età di esordio. Varianti in questi geni possono anticipare o ritardare i sintomi di oltre un decennio.
Sintomi motori, cognitivi e psichiatrici
I sintomi della corea di Huntington si sviluppano in modo insidioso. I disturbi motori più caratteristici sono i movimenti coreici involontari, rapidi e irregolari. Con il progredire della malattia compaiono rigidità, distonia, bradichinesia e difficoltà nella deglutizione e nell’equilibrio.
I deficit cognitivi riguardano attenzione, memoria di lavoro, funzioni esecutive e, nelle fasi avanzate, demenza. I disturbi psichiatrici spesso precedono i segni motori e includono depressione, irritabilità, apatia, ansia e, in alcuni casi, sintomi psicotici. Il rischio di suicidio è elevato, soprattutto nei periodi di diagnosi e di perdita di autonomia.
Nella forma giovanile, con più di 55-60 ripetizioni CAG, i sintomi esordiscono prima dei 20 anni e possono comprendere rigidità, epilessia e declino scolastico rapido.
Diagnosi e gestione multidisciplinare
La diagnosi di malattia di Huntington si basa sull’anamnesi familiare, sull’esame neurologico e sulla conferma genetica che quantifica le ripetizioni CAG. Il test predittivo è disponibile per adulti a rischio, ma richiede counseling genetico pre e post-test per gestire le implicazioni psicologiche ed etiche.
Non esiste ancora una cura definitiva. Il trattamento è sintomatico e multidisciplinare. Farmaci antidopaminergici e neurolettici aiutano a controllare la corea. Antidepressivi e interventi psicologici supportano la sfera psichiatrica. Fisioterapia, logopedia e terapia occupazionale mantengono il più a lungo possibile autonomia e qualità di vita.
Prospettive terapeutiche emergenti
Negli ultimi anni la ricerca ha compiuto passi importanti. Le strategie di riduzione della huntingtina mutata, basate su oligonucleotidi antisenso o su vettori virali che trasportano RNA interferente, sono in fase avanzata di sperimentazione. Una terapia genica, AMT-130, ha mostrato risultati promettenti nel rallentare la progressione in studi clinici.
Altre linee di ricerca mirano a limitare l’espansione somatica delle ripetizioni CAG agendo sui meccanismi di riparazione del DNA. Approcci di gene editing e di neuroprotezione sono in sviluppo. Questi progressi indicano che, in un futuro non lontano, potrebbe diventare possibile modificare il corso della malattia anziché limitarsi a trattarne i sintomi.
Conclusioni
La malattia di Huntington dimostra con chiarezza come una mutazione genetica possa influenzare in modo devastante e selettivo il sistema nervoso. L’espansione delle ripetizioni CAG nel gene HTT genera una proteina tossica e, soprattutto, un processo di instabilità somatica che accelera la morte dei neuroni striatali e corticali. I sintomi motori, cognitivi e psichiatrici trasformano progressivamente la vita dei pazienti e delle loro famiglie.
Nonostante l’assenza di una cura definitiva, la comprensione dei meccanismi molecolari ha aperto strade terapeutiche innovative. Ridurre l’espressione della huntingtina mutata e controllare l’espansione somatica rappresentano le frontiere più promettenti. Informarsi, aderire a percorsi di counseling genetico e sostenere la ricerca restano azioni fondamentali per chi affronta questa patologia neurodegenerativa.
Domande Frequenti
Chi può sviluppare la malattia di Huntington?
Chi eredita un allele con 36 o più ripetizioni CAG nel gene HTT. I figli di una persona affetta hanno il 50% di probabilità.
Consiglio: rivolgersi a un centro di genetica medica per counseling personalizzato prima di decidere un test predittivo.
Cosa causa esattamente la neurodegenerazione?
L’espansione delle ripetizioni CAG produce proteina huntingtina mutata e ulteriori allungamenti somatici nei neuroni, che diventano tossici oltre certe soglie.
Consiglio: mantenere uno stile di vita sano può supportare le funzioni residue, ma non modifica la causa genetica.
Quando compaiono i sintomi?
Di solito tra i 30 e i 50 anni, in correlazione inversa con il numero di ripetizioni. Forme giovanili esordiscono prima dei 20 anni.
Consiglio: monitorare segni precoci psichiatrici o motori e confrontarli con lo specialista di riferimento.
Come si diagnostica?
Attraverso valutazione clinica, anamnesi familiare e test molecolare che conta le ripetizioni CAG.
Consiglio: il test deve essere sempre accompagnato da counseling genetico multidisciplinare.
Dove si verificano i danni maggiori?
Principalmente nello striato (nucleo caudato e putamen) e successivamente nella corteccia cerebrale.
Consiglio: la risonanza magnetica può documentare l’atrofia e aiutare nel follow-up.
Perché la ricerca è importante?
Perché sta sviluppando terapie che mirano alla causa genetica e all’espansione somatica, potenzialmente in grado di rallentare o arrestare la progressione.
Consiglio: partecipare a registri di pazienti e studi clinici, quando idonei, accelera i progressi terapeutici.
Fonti
- https://pubmed.ncbi.nlm.nih.gov/41233526/
- https://www.ncbi.nlm.nih.gov/books/NBK1305/
- https://pubmed.ncbi.nlm.nih.gov/32796930/
- https://www.microbiologiaitalia.it/patologia/malattia-di-huntington/
- https://www.microbiologiaitalia.it/biologia-molecolare/nuove-speranze-per-la-malattia-di-huntington-con-la-terapia-genica-amt-130/
Crediti fotografici
Immagine in evidenza- Link
Segui Microbiologia Italia
Se ti è piaciuto questo contenuto e vuoi supportare Microbiologia Italia seguici su MSN e su Google News. Inserisci Microbiologia Italia tra le tue fonti preferite per ricevere aggiornamenti di qualità su argomenti scientifici simili.