
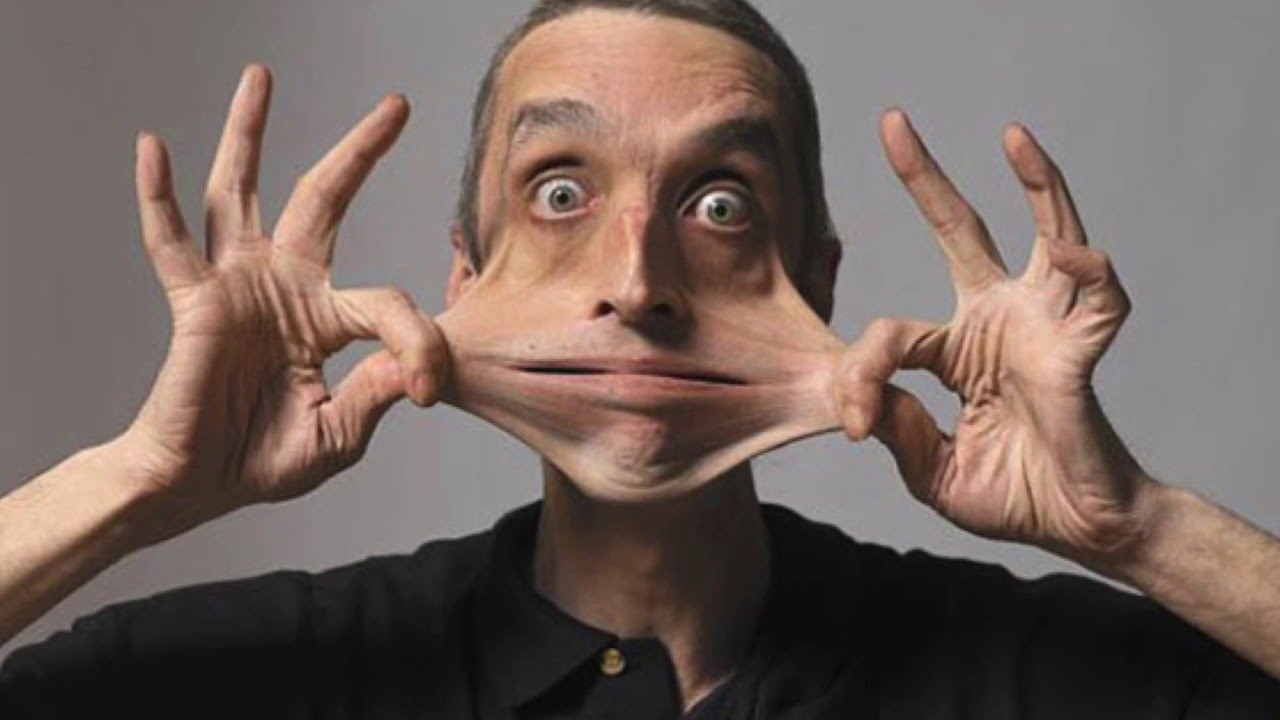
La sindrome di Ehlers-Danlos raggruppa disturbi genetici del tessuto connettivo con ipermobilità articolare e fragilità cutanea.
Indice
Questo articolo esplora in modo approfondito la sindrome di Ehlers-Danlos, le sue cause genetiche, i diversi sottotipi, i sintomi caratteristici e le strategie di gestione. È utile a pazienti, familiari e professionisti sanitari interessati alla medicina genetica e alle patologie del tessuto connettivo, perché fornisce informazioni chiare, basate su evidenze scientifiche, per riconoscere precocemente la condizione e migliorare la qualità di vita. Il contenuto si rivolge a chi vive con ipermobilità articolare, fragilità cutanea o sospetta una malattia ereditaria del collagene e desidera orientarsi nel percorso diagnostico e terapeutico.
Introduzione
La sindrome di Ehlers-Danlos rappresenta un gruppo eterogeneo di patologie ereditarie che colpiscono il tessuto connettivo. Questo tessuto fornisce sostegno, elasticità e coesione a pelle, articolazioni, vasi sanguigni e organi interni. Quando il collagene o altre proteine strutturali risultano alterate, compaiono ipermobilità articolare, pelle iperestensibile e fragilità tissutale. La condizione, nota anche come EDS, può variare da forme lievi a quadri potenzialmente gravi. Comprendere i meccanismi alla base della sindrome di Ehlers-Danlos permette di affrontare meglio dolore cronico, lussazioni e complicanze sistemiche. L’obiettivo è offrire un quadro completo e aggiornato, accessibile a chi cerca risposte concrete su questa malattia genetica del tessuto connettivo.
Che cos’è la Sindrome di Ehlers-Danlos
La sindrome di Ehlers-Danlos è un insieme di almeno tredici sottotipi clinici distinti. Tutti condividono un difetto nella sintesi o nell’organizzazione del collagene e di altre componenti della matrice extracellulare. Il collagene costituisce circa un quarto delle proteine dell’organismo e garantisce resistenza e flessibilità. Quando i geni che lo codificano o lo processano presentano varianti patogenetiche, il tessuto connettivo diventa più lasso e fragile. L’ipermobilità articolare e la pelle vellutata o iperestensibile sono i segni più comuni. Alcune forme coinvolgono anche vasi e organi interni, aumentando il rischio di complicanze. La sindrome di Ehlers-Danlos non è una malattia unica ma uno spettro di condizioni genetiche correlate.
Storia e classificazione attuale
I primi casi di ipermobilità e fragilità cutanea furono descritti all’inizio del Novecento dai medici Ehlers e Danlos. Nel tempo la classificazione è evoluta. Nel 2017 il Consorzio Internazionale ha definito tredici sottotipi basati su criteri clinici e basi molecolari. La maggior parte dipende da mutazioni in geni del collagene di tipo I, III o V o di enzimi coinvolti nella loro maturazione. Solo per la forma ipermobile non è ancora noto un gene causale unico. Questa classificazione ha migliorato la diagnosi e la comunicazione tra specialisti. La sindrome di Ehlers-Danlos viene oggi riconosciuta più precocemente grazie a criteri standardizzati.
Cause genetiche e patogenesi
La sindrome di Ehlers-Danlos deriva da varianti in almeno venti geni. Questi geni influenzano la biosintesi, il ripiegamento e l’assemblaggio delle fibre di collagene. Il risultato è una matrice extracellulare disorganizzata. Nei fibroblasti dei pazienti si osservano alterazioni della fibrillogenesi e segnali cellulari disturbati. In alcune forme è presente anche un’attivazione di vie di stress del reticolo endoplasmatico. La trasmissione può essere autosomica dominante o recessiva a seconda del sottotipo. Circa la metà dei casi di forma classica o vascolare è de novo. Comprendere la genetica della sindrome di Ehlers-Danlos è essenziale per la consulenza familiare e per eventuali test molecolari.
Ruolo del collagene e del tessuto connettivo
Il tessuto connettivo è composto da cellule immerse in una matrice ricca di fibre. Il collagene di tipo I predomina in pelle, tendini e ossa; il tipo III è abbondante nei vasi; il tipo V regola la formazione delle fibrille. Mutazioni in COL5A1 o COL5A2 causano tipicamente la forma classica. Varianti in COL3A1 sono responsabili della forma vascolare, la più grave. Altri geni coinvolgono enzimi di idrossilazione o glicosaminoglicani. Questi difetti riducono la resistenza meccanica dei tessuti. Nella sindrome di Ehlers-Danlos la fragilità non riguarda solo la pelle ma potenzialmente ogni organo.
I principali sottotipi della Sindrome di Ehlers-Danlos
Esistono tredici tipi riconosciuti. I più frequenti sono l’ipermobile, il classico e il vascolare. Gli altri sono molto rari. Ogni sottotipo presenta criteri diagnostici specifici. La forma ipermobile rappresenta la maggioranza dei casi diagnosticati. Quella classica si caratterizza per cicatrici atrofiche e pelle molto elastica. La forma vascolare comporta rischio di rotture arteriose e di organi cavi. Riconoscere il sottotipo corretto guida la sorveglianza e il trattamento. La sindrome di Ehlers-Danlos richiede quindi un approccio personalizzato.
Forma ipermobile
La sindrome di Ehlers-Danlos ipermobile (hEDS) è la più comune. Si manifesta con ipermobilità generalizzata, dolore muscoloscheletrico cronico, instabilità articolare e pelle morbida. Spesso si associano affaticamento, disturbi gastrointestinali e disautonomia. Non esiste ancora un test genetico diagnostico. La diagnosi si basa sui criteri clinici del 2017. Molti pazienti presentano anche prolassi e ernie. La gestione punta su fisioterapia e controllo del dolore. L’ipermobilità articolare tipica di questa forma della sindrome di Ehlers-Danlos può migliorare parzialmente con l’età ma lascia spesso sequele dolorose.
Forma classica
Nella forma classica la pelle è iperestensibile, vellutata e fragile. Le cicatrici sono atrofiche e spesso pigmentate. L’ipermobilità articolare è presente ma può essere meno marcata rispetto alla forma ipermobile. Facilità di ecchimosi e ritardo di guarigione delle ferite sono tipici. Mutazioni in COL5A1 o COL5A2 spiegano la maggior parte dei casi. La sindrome di Ehlers-Danlos classica richiede attenzione nella chirurgia e nelle procedure invasive per ridurre complicanze di cicatrizzazione.
Forma vascolare
La forma vascolare è la più temuta. Colpisce principalmente i vasi di medio e grosso calibro e gli organi cavi. Rischio di dissezione aortica, rottura arteriosa e perforazione intestinale o uterina. La pelle può essere sottile e traslucida. Mutazioni in COL3A1 sono la causa principale. La diagnosi precoce e la sorveglianza cardiovascolare sono fondamentali. Nella sindrome di Ehlers-Danlos vascolare farmaci come il celiprololo possono ridurre il rischio di eventi catastrofici.
Altri sottotipi rari
Esistono forme come l’artrocalasia, la dermatosparassi, la cifoscoliotica e la periodontale. Ognuna presenta caratteristiche distintive: lussazioni congenite dell’anca, pelle estremamente fragile, scoliosi progressiva o parodontite precoce. Alcune sono recessive. La rarità rende la diagnosi più difficile e richiede centri specialistici. Anche in questi casi il tessuto connettivo è compromesso in modo specifico.
Sintomi e manifestazioni cliniche
I sintomi della sindrome di Ehlers-Danlos variano ampiamente. L’ipermobilità articolare consente movimenti oltre il range normale. Lussazioni e sublussazioni ricorrenti sono frequenti. Il dolore cronico può diventare invalidante. La pelle si estende facilmente e torna in posizione, ma si lacera con trauma minimo. Cicatrici a carta di sigaretta e facili lividi sono tipici. Possono comparire ernie, prolassi, problemi dentali e disturbi autonomici. Alcuni pazienti sviluppano sindrome di tachicardia posturale ortostatica. La sindrome di Ehlers-Danlos coinvolge spesso più sistemi contemporaneamente.
Manifestazioni articolari e muscoloscheletriche
Le articolazioni instabili portano a microtraumi ripetuti. Con il tempo si sviluppano artrosi precoce e dolore neuropatico. La debolezza muscolare e la scarsa propriocezione aggravano l’instabilità. Fisioterapia mirata al rinforzo e alla stabilizzazione è essenziale. L’uso di tutori può proteggere le articolazioni più vulnerabili. Nella sindrome di Ehlers-Danlos l’esercizio deve essere graduale e supervisionato per evitare ulteriori danni.
Manifestazioni cutanee e vascolari
Pelle iperestensibile, fragilità e ritardo di guarigione caratterizzano molte forme. Nella forma vascolare la pelle può apparire sottile e venosa. Ecchimosi spontanee e ematomi sono comuni. La sorveglianza dei vasi con ecografia o angio-TC è raccomandata nei sottotipi a rischio. Evitare procedure invasive non necessarie riduce le complicanze. La sindrome di Ehlers-Danlos richiede attenzione particolare in caso di interventi chirurgici o odontoiatrici.
Diagnosi della Sindrome di Ehlers-Danlos
La diagnosi è principalmente clinica. Si utilizzano i criteri del 2017 che valutano ipermobilità (score di Beighton), segni cutanei e storia familiare. Per la maggior parte dei sottotipi il test genetico conferma la sospetta mutazione. Nella forma ipermobile il test non è disponibile e la diagnosi resta clinica. È importante escludere altre patologie del tessuto connettivo come la sindrome di Marfan. Un genetista clinico o un reumatologo esperto guida il percorso. La sindrome di Ehlers-Danlos beneficia di una valutazione multidisciplinare precoce.
Criteri diagnostici e test genetici
Lo score di Beighton misura l’ipermobilità in punti specifici. Criteri aggiuntivi includono dolore cronico, pelle atipica e storia familiare. Il sequenziamento dei geni noti identifica le varianti patogeniche. La consulenza genetica spiega i rischi di trasmissione. Nella sindrome di Ehlers-Danlos una diagnosi corretta evita trattamenti inappropriati e orienta la sorveglianza.
Gestione e trattamento
Non esiste una cura definitiva. Il trattamento è sintomatico e preventivo. Fisioterapia per rinforzo muscolare e stabilizzazione articolare. Gestione del dolore con approccio multimodale. Tutori e ausili ergonomici. Nella forma vascolare controllo della pressione e farmaci beta-bloccanti specifici. Evitare sport ad alto impatto e traumi. Supporto psicologico e gruppi di pazienti migliorano l’adattamento. La sindrome di Ehlers-Danlos richiede un team che includa genetista, fisioterapista, reumatologo e, se necessario, cardiologo o chirurgo vascolare.
Strategie pratiche quotidiane
Ecco alcune raccomandazioni utili:
- Esercizi di rinforzo isometrico e propriocettivo
- Uso di tutori nelle attività a rischio
- Protezione della pelle con abiti e medicazioni adeguate
- Controllo periodico della pressione arteriosa
- Alimentazione ricca di nutrienti che supportano il collagene
Queste misure aiutano a ridurre le riacutizzazioni. Nella sindrome di Ehlers-Danlos l’autogestione consapevole è parte integrante della terapia.
Complicanze e qualità di vita
Le complicanze più gravi riguardano la forma vascolare. Rotture arteriose e di organi possono essere fatali. Nelle altre forme prevalgono dolore cronico, disabilità funzionale e ridotta qualità di vita. Affaticamento, disturbi del sonno e ansia sono frequenti. Un approccio integrato migliora significativamente il benessere. La sindrome di Ehlers-Danlos non impedisce necessariamente una vita attiva se gestita correttamente.
Conclusioni
La sindrome di Ehlers-Danlos è un gruppo complesso di patologie genetiche del tessuto connettivo. L’ipermobilità, la fragilità cutanea e le possibili complicanze vascolari richiedono riconoscimento precoce e gestione multidisciplinare. Non esiste ancora una terapia causale, ma le strategie di supporto riducono il carico sintomatico e prevengono eventi gravi. La ricerca continua a chiarire i meccanismi molecolari, soprattutto della forma ipermobile. Conoscenza e consapevolezza migliorano la qualità di vita di chi vive con questa condizione. La sindrome di Ehlers-Danlos merita attenzione crescente da parte di medici e pazienti.
Domande Frequenti
Chi può essere colpito dalla sindrome di Ehlers-Danlos?
La sindrome di Ehlers-Danlos può interessare persone di qualsiasi età, sesso ed etnia. È più frequentemente diagnosticata in età giovane-adulta. Consiglio: consultare un genetista se in famiglia ci sono casi di ipermobilità o fragilità cutanea.
Cosa caratterizza principalmente la sindrome di Ehlers-Danlos?
I tratti distintivi sono ipermobilità articolare, pelle iperestensibile e fragilità tissutale. I sintomi variano a seconda del sottotipo. Consiglio: annotare lussazioni, cicatrici atipiche e dolore cronico per facilitare la diagnosi.
Quando si manifesta di solito la sindrome di Ehlers-Danlos?
I segni possono comparire già nell’infanzia con ritardo motorio o ipermobilità. Spesso la diagnosi avviene in adolescenza o età adulta. Consiglio: non sottovalutare dolori articolari ricorrenti nei bambini molto flessibili.
Come si diagnostica la sindrome di Ehlers-Danlos?
Attraverso criteri clinici internazionali e, quando disponibile, test genetici. La forma ipermobile resta una diagnosi clinica. Consiglio: rivolgersi a centri esperti in malattie del tessuto connettivo per una valutazione completa.
Dove trovare supporto per la sindrome di Ehlers-Danlos?
Presso associazioni di pazienti, genetisti e centri di riferimento nazionali. Online esistono comunità affidabili. Consiglio: verificare sempre le fonti e preferire siti scientifici e associazioni riconosciute.
Perché è importante conoscere la sindrome di Ehlers-Danlos?
Una diagnosi corretta permette di prevenire complicanze, gestire il dolore e pianificare gravidanze in sicurezza. Consiglio: condividere le informazioni con il medico di famiglia per un monitoraggio continuo.
Fonti
- https://pubmed.ncbi.nlm.nih.gov/28306229/
- https://www.nature.com/articles/s41572-020-0194-9
- https://pubmed.ncbi.nlm.nih.gov/20301456/
- https://www.microbiologiaitalia.it/patologia/sindrome-di-ehlers-danlos/
- https://www.microbiologiaitalia.it/didattica/il-tessuto-connettivo-funzioni-caratteristiche-e-classificazione/
Crediti fotografici
Immagine in evidenza estrapolata da https://nursetimes.org/wp-content/uploads/2017/01/sindrome-di-Ehlers-Danlos.jpg
Segui Microbiologia Italia
Se ti è piaciuto questo contenuto e vuoi supportare Microbiologia Italia seguici su MSN e su Google News. Inserisci Microbiologia Italia tra le tue fonti preferite per ricevere aggiornamenti di qualità su argomenti scientifici simili.